 当前位置:
 发布日期 2026-09-25
 浏览次数
(通讯员|杜小勇 编辑|信息 审核|刘进)9月25日,国际学术期刊《科学》(Science)发表了华中农业大学/崖州湾国家实验室赵书红院士团队联合国内外多家科研机构完成的研究论文,题为“Ancient introgression drives wild boar expansion and phenotypic diversification of domestic pigs”。该研究历经十余年国际合作攻关,系统整合全球不同地理区域的野猪与家猪基因组资源,重构了国内外学者沿用近半个世纪的现代野猪“岛屿起源”经典图景,将现代野猪的起源中心由“东南亚岛屿”重新定位至“亚洲热带大陆”,表明南亚及我国西南喜马拉雅一带可能是现代野猪起源与早期分化的关键区域。研究同时揭示了起源自南亚地区的古老基因渐渗驱动野猪体型大小演化、寒冷适应与地理扩张的重要作用,并从遗传学和因果推断层面为演化生物学经典的贝格曼法则提供了实证支持。研究贯通了从古老种间基因交流、自然选择到现代人工选择的演化历程,为家猪产肉与环境抗逆性状的协同遗传改良提供了重要的理论基础和靶标资源。
现代野猪的起源中心由“岛屿”重定位至“大陆”
野猪是家猪的野生祖先,其地理起源不仅关乎猪属物种的演化历史,更是理解家猪驯化与遗传多样性形成的底层基础科学问题。早在1868年,达尔文便在其著作《动物和植物在家养下的变异》中专门讨论了野猪与家猪的起源。上世纪80年代,国际学者通过系统的形态学与分类学研究发现,东南亚岛屿地区聚集了大量猪属物种,呈现出极高的物种多样性,因此被视为猪属早期分化与演化的重要区域。进入分子生物学时代后,多项基于线粒体基因组和全基因组的研究显示,东南亚岛屿野猪常位于现代野猪系统发育树的基部,由此,以东南亚岛屿为起源中心的“岛屿起源”模型,逐渐成为解释现代野猪起源及其向欧亚大陆扩散历史的经典理论,并被写入国内外众多主流教科书。然而,尽管这一理论长期以来被广泛接受,赵院士团队研究人员在梳理相关文献的过程中,对这一经典解释逐渐产生了疑问:它是否隐含了一个过于理想化的前提——系统发育树能够直接记录物种分化的历史,而不会受到后续基因交流的显著干扰?但真实的猪基因组演化远比这复杂——不同猪属物种之间发生过广泛的基因交流,而基因组不同区域的重组率也存在巨大差异,这些因素都可能重塑我们看到的系统发育关系。
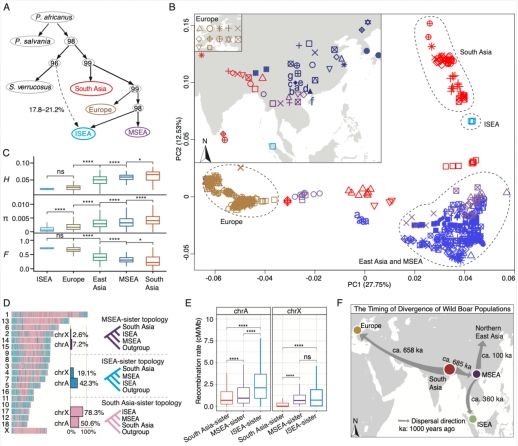
为破解这一谜题,团队系统分析了来自全球58个群体的745份家猪和野猪基因组,其中包括256份新测序的南亚和东南亚大陆样本,并新组装了3个参考基因组。综合常染色体、X染色体、Y染色体、线粒体基因组及全基因组组装等多层次遗传证据,研究一致表明:南亚野猪构成其他现代野猪和家猪谱系的“姐妹群体”。南亚群体同时表现出较高的遗传多样性、较大的历史有效群体大小、较快的连锁不平衡衰减和较低的近交水平。群体历史分析估算,南亚野猪与其他谱系约在65.8万至69.5万年前发生分化,早于非南亚群体之间约11.3万至36.0万年前的分化时间。由此,现代野猪的起源中心从“岛屿”重新定位至“大陆”,南亚及我国西南喜马拉雅区系一带可能是其早期分化区域。
现代野猪的群体结构、地理分布与推断扩散路线
既然主要证据支持南亚为现代野猪的起源中心,为何过去的研究反复将东南亚岛屿野猪置于系统发育树的基部?团队的研究揭示了一个此前被忽视的重要因素——基因渐渗和重组。渐渗是指种间杂交产生的遗传成分经后续回交进入并保留在另一物种基因组中的过程。现代野猪自亚洲大陆向东南亚岛屿扩散后,部分种群与爪哇疣猪等当地近缘猪属物种发生了基因交流。由于这些外源遗传成分与现代野猪基因组具有更为古老的分化历史,其进入岛屿野猪基因组后,在系统发育重建中产生了异常古老的遗传信号,使岛屿野猪看起来像是现代野猪中最早分化的群体。
团队综合D统计量、群体混合图、拓扑加权和人口历史模型等多种方法进行交叉验证,估算岛屿野猪约在32.5万年前接受了来自爪哇疣猪的基因渐渗。此外,该渐渗信号在高重组率基因组区域更加明显,表明基因组重组可能有利于外源遗传成分的渗入与保留。在控制古老基因交流等混杂因素后,南亚野猪位于其他现代野猪谱系基部的拓扑关系仍获得主要支持。与此同时,南亚的野猪群体具有较高的遗传多样性和较低的近交水平,进一步表明该区域保存了丰富而独特的猪种质遗传资源,具有重要的开发利用价值。这些发现揭示了种间基因交流如何造成对现代野猪起源的长期误读,改写了国内外动物学和猪遗传学教科书中沿用的现代野猪“东南亚岛屿起源”经典图景,为重新认识现代野猪的大陆起源及其早期扩散历史提供了关键证据。
一次跨谱系渐渗:43 Mb古老单倍型为野猪北上注入遗传“引擎”
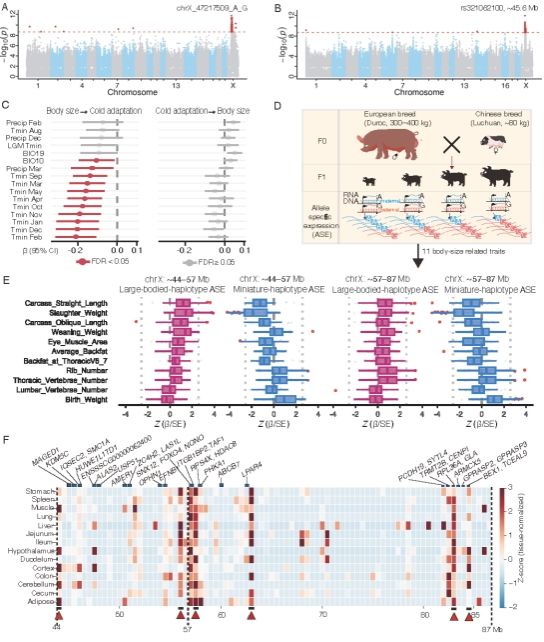
现代野猪是分布范围最广的大型陆生哺乳动物之一,从热带雨林延伸至寒温带乃至亚寒带。起源于热带亚洲的野猪如何突破环境限制、向欧亚大陆北部扩散,是演化生物学的重要命题。研究发现,南亚野猪祖先曾与一个现已灭绝、亲缘关系较远的古老猪亚科谱系发生基因渐渗,由此获得了位于X染色体约44–87 Mb区间、长达约43 Mb的古老单倍型。研究估计,这次渐渗事件发生于约300万至500万年前的南亚及临近地区,该古老单倍型包含多个与体型增大和低温适应相关的重要遗传位点。基于基因组从头组装与图形基因组分析,团队发现该区域富集了大量在大、小体型猪群体间呈显著遗传分化的基因组结构变异(SV),这些SV有效抑制渐渗单倍型与祖先单倍型之间的重组,使整段“遗传宝藏”在数百万年演化中得以稳定保留。
体型大小与寒冷适应关键X染色体区域的多层证据
在功能解析层面,团队利用大(杜洛克)×小(陆川)体型猪杂交资源群体,整合多组学数据、等位基因特异性表达(ASE)与遗传多效性分析,发现该区域内35个基因的ASE与多个体型性状显著相关。这一古老渐渗片段为野猪祖先提供了体型增大的遗传变异,并可能提高其在低温环境中的适应性,成为野猪向亚洲北部和欧洲扩散的重要遗传驱动。
体型大小与气候的关系是生物学史上最经典议题之一。1847年,德国生物学家卡尔·贝格曼提出:在亲缘关系相近的恒温动物中,寒冷地区的个体通常体型更大。一个半世纪以来,其适用范围和机制始终存在争议——多数研究仅能观察到统计相关性,却难以判断“体型增大是否对寒冷适应具有因果贡献”,也难以排除食物资源、纬度与种群历史等混杂因素。
猪属动物为这一问题的突破性研究提供了独特的自然体系:从热带南亚到欧洲和亚洲北部,不同种群和品种间成年体重可相差十倍以上。团队整合末次盛冰期和现代时期的72项生物气候指标,发现其中16项与冬春季最低温度及降水相关的指标呈现明显的X染色体富集;在这些指标的前100个关联位点中,超过85%集中在古老渐渗单倍型的约44至57 Mb亚区间。团队进而采用双向孟德尔随机化方法,利用受孕时即已确定的遗传差异作为工具变量,以最大程度降低环境混杂与反向因果的干扰。多种分析方法的结果一致支持“体型增大有助于低温适应”的因果解释,而“低温导致体型增大”的反向路径未达到统计显著水平。这是贝格曼法则首次获得来自遗传学和因果推断层面的强有力证据。
从自然演化到人工选择:同一段古老DNA跨越数百万年的两次利用
这段古老渐渗单倍型的演化故事并未止步于自然选择。研究发现,在中国北方、欧洲和南亚的大型家猪群体中,该区域均呈现显著的选择信号——家猪在该区域表现出更长距离的连锁不平衡、更低的核苷酸多样性、更高的群体分化以及更高频率的体型增大相关等位基因。鉴于上述地区家猪具有相对独立的驯化和选育历史,这一古老渐渗区域可能在不同地区被人类多次独立选择,深度参与现代大型家猪品种的形成。
由此,这段遗传物质呈现出跨越数百万年的完整演化弧线:它诞生于一次古老的种间基因交流,成为野猪适应寒冷环境、向北扩张的遗传“引擎”;在人类文明开启驯化之后,同一段遗传区域又在不同大洲被人工选择反复“激活”,最终沉淀为现代大型家猪品种的重要遗传根基。从自然选择到人工选择,从适应辐射到育种改良,这一发现深刻提示了遗传变异在演化时间尺度上的多重价值,也为理解基因渐渗在物种形成与驯化中的双重角色提供了新的研究范式。
该研究重构了现代野猪的起源图景,确立了南亚及我国西南喜马拉雅区系在现代野猪的欧亚大陆扩张中的关键地位,并揭示了古老基因渐渗在体型演化、寒冷适应和地理扩张中的重要作用。研究进一步揭示了基因渐渗的“双重效应”:既可能提供遗传材料,推动表型演化和地理扩张;又可能扰动系统发育信号,增加重建物种演化历史的复杂性。研究通过整合群体基因组学、功能基因组学、气候关联与因果推断等方法,构建了从追溯渐渗、重建演化历史到解析适应性性状和人工选择的完整证据链。所鉴定的关键单倍型、功能基因及调控元件,也为猪体型大小、生长和环境适应性等复杂性状的精准育种提供了重要的理论依据和遗传资源。
华中农业大学动科动医学院博士毕业生陈俭海(现为加州大学尔湾分校博士后研究员)、天成彩票 杜小勇副教授、已出站博士后郑竹清(现为荆楚理工学院副教授)以及尼泊尔农业研究委员会Neena Amatya Gorkhali教授为论文共同第一作者。崖州湾国家实验室/华中农业大学赵书红院士、崖州湾国家实验室首席科学家韩建林教授、英国牛津大学Greger Larson教授和德国慕尼黑大学Laurent A. F. Frantz教授为论文共同通讯作者。天成彩票 徐学文教授、刘小磊教授、朱世林博士、李京津博士、江帆博士、肖昌翼、严卓凡、倪攀、Thuy Nhien Tran Thi博士、付亮亮副研究员、李新云教授等参与研究。该成果得到国家自然科学基金创新研究群体、崖州湾国家实验室和国家生猪产业技术体系等项目资助。
 分享


